
-
Blake.Chu sales consultant
-
Email: 113217160@qq.com
-
Phone/WhatsApp: +86 17774546154
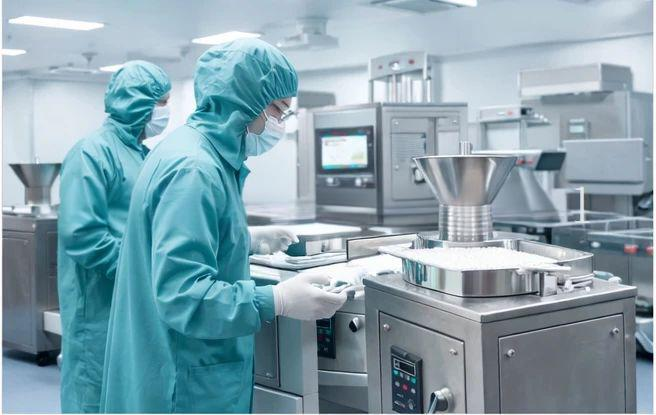
Pharmaceutical Equipment Validation: Types, Uses & Selection
1. What is equipment validation in the pharmaceutical industry?
Pharmaceutical equipment validation is a risk-based, documented full-lifecycle quality activity under the GMP framework. It follows EU Annex 15, FDA guidelines and ICH requirements. With IQ/OQ/PQ equipment qualification, you create traceable evidence that meets ALCOA+ data integrity requirements. This evidence proves the equipment, utility systems and computerized systems keep meeting User Requirements Specification (URS) design requirements within set parameters and worst-case conditions.
As the core guarantee for standardized pharmaceutical production, equipment qualification forms the foundation for process validation, cleaning validation and analytical method validation. It controls risks such as equipment drift, cross-contamination and sterility failure to keep product critical quality attributes (CQAs) stable. It covers production machines, test instruments, HVAC, purified water systems and GAMP5 computerized systems. You cannot use unqualified equipment for GMP production. Ultimately, it is a mandatory compliance requirement for regulatory inspections, consistent batch performance and patient safety.
2. Core value of pharmaceutical equipment validation: Why is ongoing validation critical?
Pharmaceutical equipment validation is not a one-time acceptance check. Instead, it is continuous quality control across the whole equipment lifecycle and brings multiple key benefits for pharmaceutical manufacturing operations.
2.1 Compliance value
Under GMP, EU Annex 15 and FDA guidelines, ongoing validation is mandatory for regulatory inspections. After equipment modification, major repairs or parameter changes, you must complete revalidation and keep validation documents aligned with the ALCOA+ principles. This standardized operation effectively helps you avoid penalties from unannounced audits and registration inspections.
2.2 Quality and patient safety value
Ongoing validation tracks equipment performance drift and finds deviations early in the production process. It controls cross-contamination and sterility failure, stabilizes product critical quality attributes (CQAs), keeps medicines consistent and protects patients from unsafe products at the source.
2.3 Production value
It locks equipment operating parameters, maintains stable process repeatability, reduces quality differences between batches and cuts unexpected product rejections during production.
2.4 Cost-saving value
It finds hidden equipment faults in advance through regular validation checks. It lowers risks of sudden shutdowns, mass product rejections and product recalls. Furthermore, it reduces heavy losses from later quality incidents and optimizes total quality costs for pharmaceutical enterprises.
3. Application scenarios for pharmaceutical equipment validation: When should you perform equipment validation?
Pharmaceutical equipment validation does not only run before production starts. It is routine compliance work based on changes, equipment status and lifecycles. Following GMP, FDA and EU Annex 15, you start validation or revalidation in the following key scenarios.
3.1 New equipment commissioning
For newly bought and installed production machines, test instruments, utility systems and computerized systems, you must finish full IQ/OQ/PQ qualification. Only after you prove the equipment meets User Requirements Specification (URS) design requirements can you use it for GMP production and sample release, which is the basic rule for pharmaceutical production equipment application.
3.2 Equipment modification, upgrade or hardware change
When you greatly change equipment structure, parts, control systems, software versions, operating parameters or measuring ranges, you need targeted revalidation. It confirms the change will not affect product CQAs and prevents process deviations in subsequent production.
3.3 After major maintenance or repair
After equipment breakdown repair, key part replacement, full system shutdown maintenance or calibration out-of-spec corrections, you must re-validate equipment stability. It stops hidden performance drift after repair from causing quality risks in formal production.
3.4 Changes to production process or products
When you adjust drug formulas, production steps, process parameters, material systems or batch sizes, you carry out extra equipment performance re-qualification to make sure the equipment works with the new process.
3.5 Periodic revalidation
Based on risk assessment and the Validation Master Plan (VMP), you run periodic re-qualification for critical equipment, sterile equipment and utility systems. This keeps equipment under continuous control and meets Continuous Process Verification (CPV) requirements.
3.6 After out-of-spec results or quality issues
When you get failed batches, poor cleaning results, data drift or equipment deviations, you start validation after corrective work. It confirms you have fully fixed the problem and the equipment returns to a compliant state.
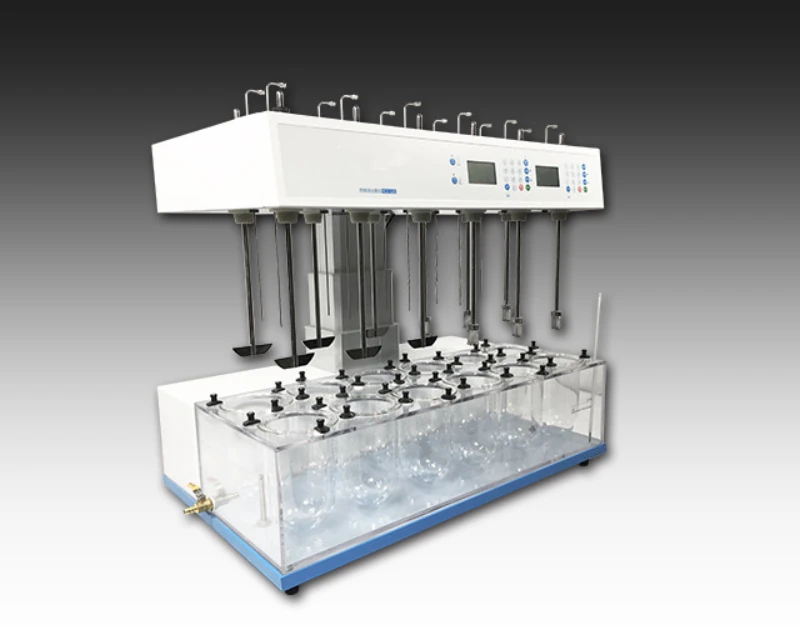
4. Full workflow and lifecycle system of pharmaceutical equipment validation
Pharmaceutical equipment validation uses a full lifecycle management system. It follows risk assessment rules, EU Annex 15 and FDA guidance. The Validation Master Plan (VMP) guides the whole work. It covers the full life of equipment from selection to retirement and is not just a single test.
The standard validation workflow starts with User Requirements Specification (URS). Next you carry out Design Qualification (DQ). After purchasing and installing equipment, you perform IQ (Installation Qualification), OQ (Operational Qualification) and PQ (Performance Qualification) in order. You create validation plans, raw records and validation reports. After validation, you move to continuous control. You use change control, deviation management, regular calibration and maintenance records for ongoing monitoring.
The lifecycle has several stages: you complete DQ in the concept and design phase to confirm the design meets quality needs. You run IQ during installation and commissioning. You carry out OQ for parameter boundary tests. You finish PQ under real production conditions. After equipment goes online, change assessment, periodic re-qualification and Continuous Process Verification (CPV) support continuous validation.
During the whole equipment lifecycle, you trigger revalidation for changes or major repairs. You keep all validation files even when equipment stops working or is retired. You follow the ALCOA+ data integrity principles all the time. All validation work stays auditable and traceable to support GMP compliance inspections for pharmaceutical manufacturing processes.
5. Three core qualification stages for equipment (IQ/OQ/PQ) and validation goals
The compliant qualification system for pharmaceutical equipment centers on IQ, OQ and PQ. EU Annex 15 and FDA process validation rules define this standard workflow. The three stages build on each other and form a closed loop. They check equipment installation compliance, running stability and production fitness. They are required before you use equipment for GMP production.
5.1 Installation Qualification (IQ) – Verify compliant equipment installation
Core goal: Confirm you install the equipment fully according to User Requirements Specification (URS), original design drawings and GMP rules. Make sure hardware, supporting systems and working environments meet design standards and remove installation defects from the start.
Key tasks: Check equipment model, materials, structure, utility connections (water, power, gas, HVAC), instrument calibration status, safety interlocks, as-built documents, operation manuals and certificates. IQ only does static checks and does not test process parameters. It locks the physical compliant state of equipment and lays a hardware base for later OQ and PQ.
5.2 Operational Qualification (OQ) – Verify parameter stability of equipment
Core goal: Under no-load and simulated working conditions, test stability across the full parameter range, extreme settings and worst-case conditions. Confirm the control system, software, alarm and interlocks, safety protection and parameter accuracy meet compliance standards.
Key tasks: Run full-range parameter tests, upper/lower boundary tests, system function tests and fault simulation tests following the validation plan. Record equipment repeatability and data accuracy. OQ focuses on the equipment’s own functions and does not judge finished product quality. It proves the equipment can run steadily and acts as a key pre-production validation step.
5.3 Performance Qualification (PQ) – Verify production fitness and quality stability
Core goal: Simulate real commercial production. Prove under actual material charging and batch production, the equipment can make products that meet critical quality attributes (CQAs) steadily and repeatedly over long periods. It validates the match between equipment and production processes.
Key tasks: Use real production materials for multiple continuous batches. Test finished product quality, parameter changes and equipment stability. Check production repeatability, process reliability and performance under worst-case conditions. PQ is the final compliance proof to turn a “qualified machine” into a “commercially usable production machine”. It directly links product quality and patient safety.
6. Detailed introduction to different validation types in the pharmaceutical industry
The full pharmaceutical validation system is not only equipment validation. It includes five modules: equipment validation, process validation, cleaning validation, analytical method validation and GAMP5 computerized system validation. These five types support each other and are all necessary. Together they keep product critical quality attributes (CQAs) stable and meet full compliance rules from FDA, EMA, ICH and local GMP.
6.1 Equipment Validation
Equipment validation is the basic first step for all validation work. It uses full-stage DQ/IQ/OQ/PQ qualification to prove production machines, test tools and utility systems meet User Requirements Specification (URS) and GMP requirements in installation, operation and performance. It mainly locks hardware stability, parameter accuracy and reliable operation. It answers the question “Can this equipment run steadily?” and is required before process work and product release.
6.2 Process Validation
Process Validation follows FDA’s three-stage lifecycle model and EU Annex 15. It includes process design, Process Performance Qualification (PPQ) and Continuous Process Verification (CPV). Its main goal is to prove your defined production process can make qualified products consistently under normal and worst-case working conditions. It focuses on production logic and linked parameters. It tests process repeatability, robustness and risk resistance, and directly controls batch-to-batch medicine quality consistency.
6.3 Cleaning Validation
Cleaning Validation is a high-risk compliance module for pharmaceutical sites. It mainly targets shared production equipment used for multiple products. With proper sampling, residue testing and toxicological limit calculation (PDE/MACO), it proves cleaning procedures fully remove API residues, excipient waste, detergent residue and microbial contamination. This validation greatly reduces big quality risks like cross-contamination and excess residue. It is a key inspection item for sterile and high-potency drug production.
6.4 Analytical Method Validation
You perform it under ICH Q2(R2) guidelines for all drug test methods such as HPLC, GC and microbial testing. It covers key metrics including accuracy, precision, specificity, linearity, range, limit of detection, limit of quantitation and robustness. It makes sure test methods are reliable, accurate and repeatable. It guarantees true and valid data for raw material tests, in-process quality checks, product release, stability studies and cleaning residue tests.
6.5 GAMP5 Computerized System Validation (CSV)
Based on GAMP5 Edition 2, EU Annex 11 and FDA 21 CFR Part11, it runs risk-based validation for LIMS, MES, SCADA and electronic data recording systems. It mainly checks system function compliance, ALCOA+ data integrity, access control, audit trails and tamper protection controls. It ensures GMP-related electronic data stays true, complete and traceable, and avoids data risks from digital systems. It is essential validation work for modern smart pharmaceutical production.
7. Common misunderstandings, challenges and inspection findings in equipment validation
When carrying out pharmaceutical equipment validation, companies often struggle with weak full-lifecycle control, poor risk grading and difficulties meeting ALCOA+ data integrity requirements. Typical misunderstandings: treat IQ/OQ/PQ qualification as process validation; skip worst-case testing; copy validation templates so documents do not match real site conditions; skip reassessment and re-qualification after equipment changes.
Common non-conformities found by regulators: validation plans lack risk assessment support; incomplete OQ boundary tests; PQ does not use real production materials; validation deviations stay unresolved; missing audit trails for computerized systems. Companies should use the Validation Master Plan (VMP) for graded equipment control, enforce change control, and update validation strategies with Continuous Process Verification (CPV) to avoid GMP non-compliance.
8. FAQ
What is equipment validation in the pharmaceutical industry?
It is a documented full-lifecycle activity under GMP. IQ/OQ/PQ qualification proves equipment meets User Requirements Specification (URS) and keeps CQAs under control.
What are FDA guidelines for validation?
FDA uses risk-based lifecycle validation split into process design, PPQ and CPV. It follows 21 CFR Part11 for data integrity.
What are the four validation types in pharmaceuticals?
Equipment validation, process validation, cleaning validation and analytical method validation. You can add GAMP5 CSV for computerized systems.
What is GAMP5 validation?
It is computerized system validation. It manages access rights and audit trails to make electronic data follow ALCOA+.
Which equipment in pharmaceutical plants needs validation?
All production, utility and test equipment plus LIMS/MES systems that affect drug CQAs.
How long does pharmaceutical equipment validation take?
It depends on equipment risk levels. Simple machines take weeks. Complex utility or sterile systems may take months, as defined in the VMP.
What is the difference between equipment qualification and process validation?
Equipment qualification tests equipment performance. Process validation tests production processes. Equipment qualification comes first.
When do you perform equipment re-qualification in pharmaceuticals?
Trigger it after major modification, big repairs, process changes, periodic review or closed major deviations, based on risk assessment.
What are the most common inspection defects for equipment validation?
Missing risk assessment, incomplete OQ boundary tests, unresolved deviations, records failing to meet ALCOA+ requirements, no assessment for changes.
Related Posts
GMP Compliant Design
Comply with GMP standards, featuring easy-to-clean surfaces and validation-ready documentation.
On-Time Delivery
Reliable lead times for standard and custom equipment, supporting your production launch without delays.
Professional After-Sales
Global technical support and on-site installation/training to ensure long-term stable operation.